
FC融合蛋白进入临床试验申请阶段时,包装研究容易出现一种资料上的脱节:供应商提供了材料与组件报告,制剂企业完成了含量、纯度和稳定性检测,但两部分资料之间,仍缺少对具体药物适用性的解释。对于同时包含功能结构域和Fc部分的分子,仅证明“蛋白还在”,未必能够充分说明其预期功能得到保持。
NMPA《生物制品注册分类及申报资料要求》明确,药学研究是随研发阶段逐步递进、完善的过程。这意味着IND阶段应围绕拟开展的临床试验建立支持依据,而不是简单照搬上市阶段的全部研究,也不能把“早期阶段”理解为包装风险可以不作说明。以下以Fc融合蛋白采用COP西林瓶作为候选包装为例,讨论研究与资料组织思路,不构成适用于所有项目的固定申报清单。
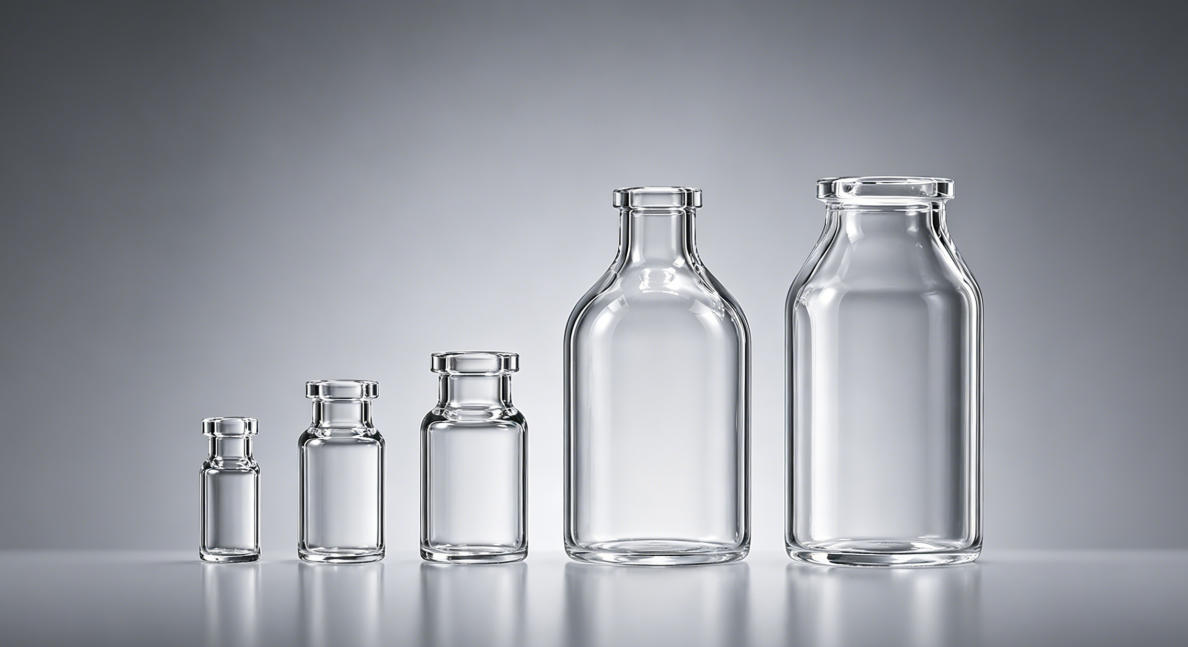
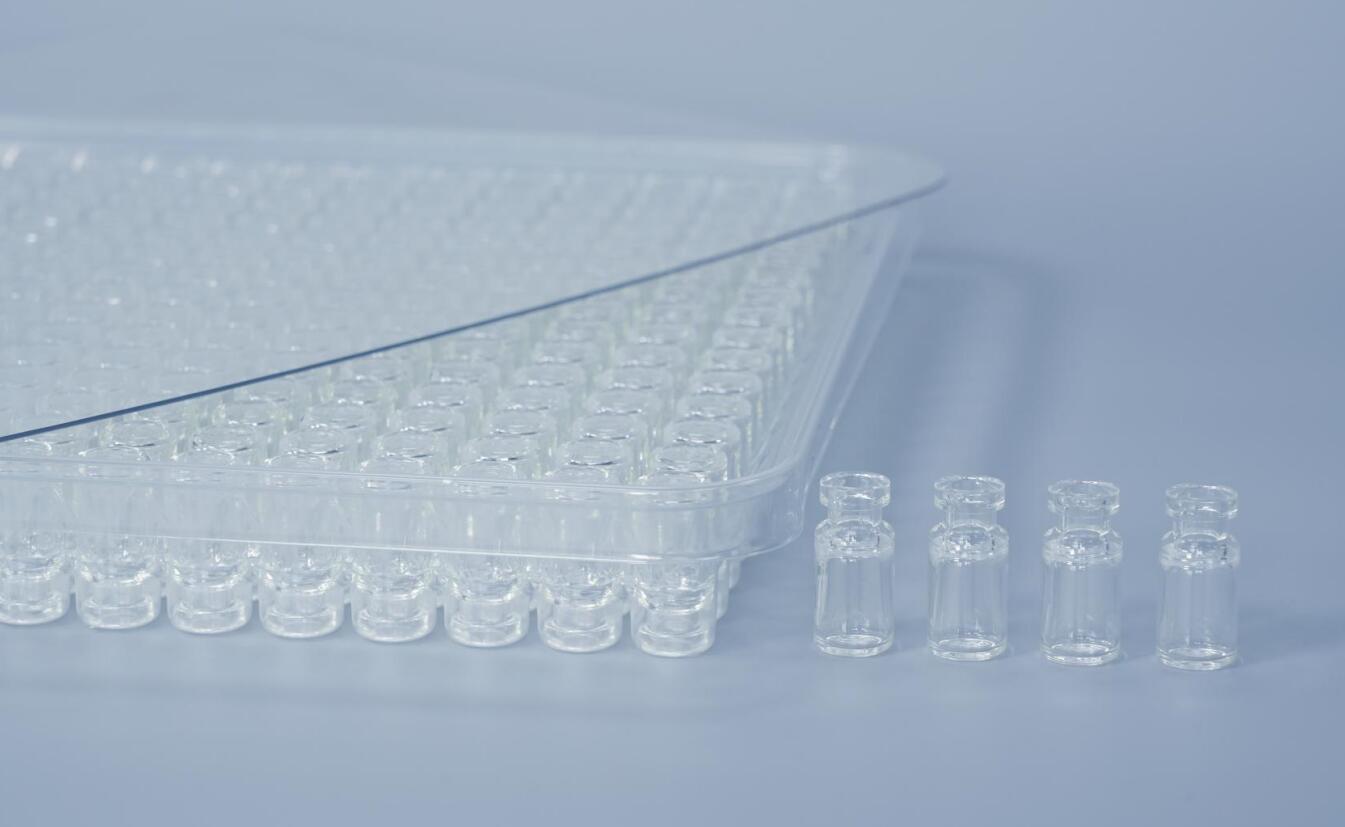
COP西林瓶
不同融合蛋白的功能结构域、处方和临床使用方式并不相同。受体-Fc融合蛋白、细胞因子-Fc融合蛋白,即使都包含Fc部分,也不能据此沿用同一套包装适用性结论。研究首先需要对应具体分子,而不是只对应“融合蛋白”这一类别。同样,COP西林瓶只是系统中的一个组件。药液实际接触的胶塞、其他封闭部件,以及组件的处理状态,都应纳入描述。瓶体材料资料可以帮助理解候选方案,但不能独立代表最终容器密封系统。在申报资料准备中,可以先建立一张对应关系:拟临床处方采用什么包装,稳定性样品采用什么包装,功能评价样品又来自什么条件。如果三者不同,需要解释差异及已有结果能够支持的范围,不能只把报告依次排列。
例如,早期筛选使用一种容器,拟临床样品改用COP西林瓶,原有数据仍有研究价值,但其能否直接支持新的储存条件,需要分析。关键不是换了材料就全部重做,而是找出原研究没有覆盖的接触与保护条件。融合蛋白的包装比较,不能仅根据含量回收率作出选择。若含量接近,但聚集、片段或功能结果出现差异,就需要进一步判断变化的意义。不同检测方法看到的是分子的不同侧面,不能要求一个数值承担全部结论。尤其是功能结构域发生变化时,某些总蛋白或结合检测可能未必充分反映预期作用。因此,效力评价应与分子作用机制相关,并说明所用方法能够反映什么。不能仅因为某项结合结果稳定,就将其扩大为所有生物学功能均未变化。
这也不意味着每个项目都必须设置数量众多的功能试验。更重要的是方法选择有依据,能够识别本产品关注的变化,并与其他质量结果相互支持。研究深度应结合阶段和风险确定,而不是机械增加检测数量。如果储存后效力下降,包装只是需要调查的因素之一。处方、样品处理和方法波动同样可能影响结果。采用同批制剂、统一分析条件比较候选包装,更有助于归因;同时更换处方与容器,则需要谨慎解释改善来源。比较结果还应考虑实际浓度和接触条件。某一浓度下获得的良好回收,并不必然代表更低浓度也具有相同表现。若临床使用涉及稀释或短时转移,应区分原包装储存与后续使用研究,不能让一个环节的数据代替另一环节。
对IND阶段而言,有价值的不是一句“COP相容性良好”,而是说明采用了什么组合、考察了哪些条件、观察到什么结果,以及这些结果如何支持拟定的临床样品使用。结论越具体,越容易与实际试验方案对应。 稳定性研究也应与拟定保存期限衔接。已有数据能够支持多长时间,应根据具体结果判断;后续研究计划则需要清楚说明。不能把计划开展的试验写成已经完成,也不能用供应商的材料保存期限替代药品有效期依据。若部分资料来自平台经验,需要交代可比性。相同树脂名称、相似瓶型或同属蛋白药物,可以提供线索,却不足以自动证明数据可沿用。处方、组件和处理状态之间的差异,需要被看见并得到解释。药包材登记或相关材料文件,也不等于该包装已经适用于某一融合蛋白。供应商资料与药企的产品研究各有作用,前者帮助识别材料和质量信息,后者回答具体药物在实际条件下是否适用。
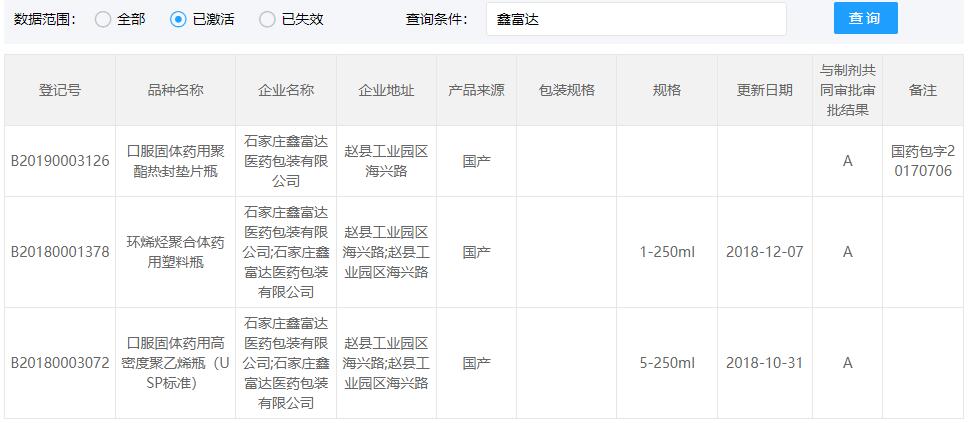
COP西林瓶CDE登记号为A状态
融合蛋白IND包装研究的重点,是把材料资料转化为具体药物的适用性证据。只有包装组合、质量结果和效力评价能够相互对应,COP候选方案的选择才不只是材料判断,而是对拟临床样品具有实际支持的药学结论。
 冀公网安备 13010802000997号
 微信扫一扫